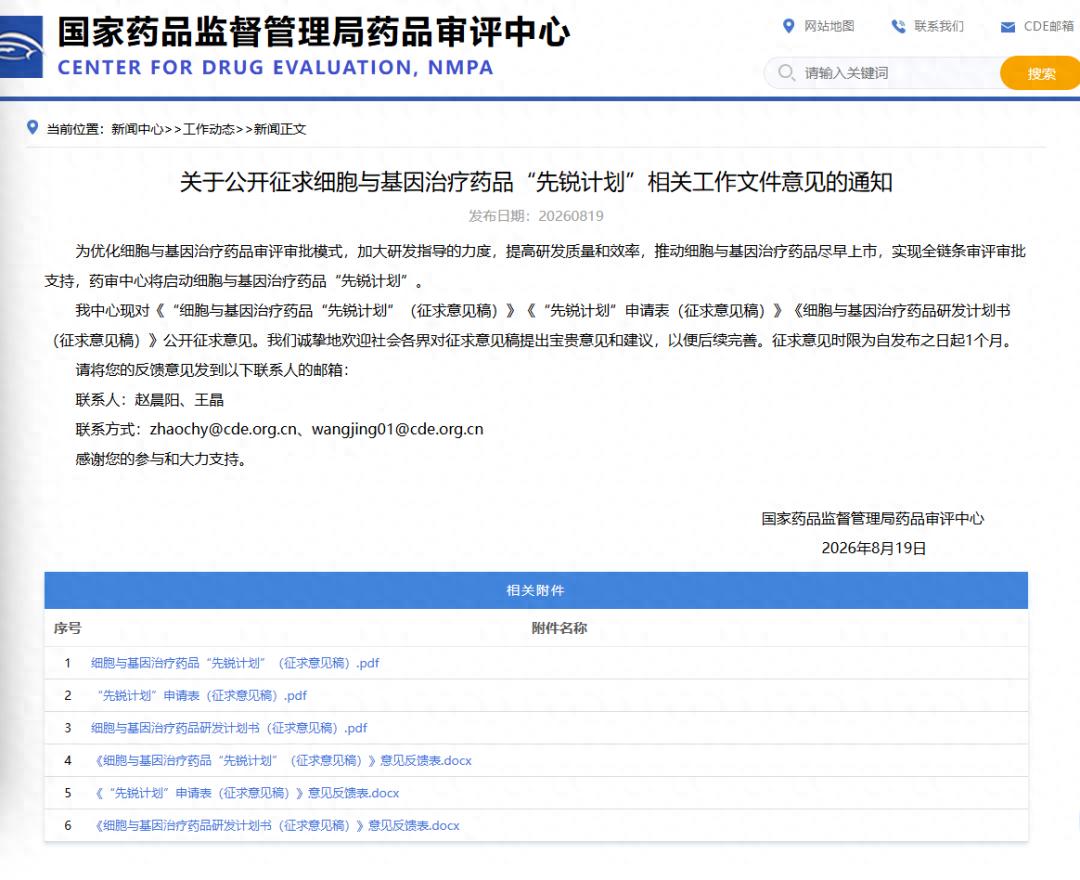
2026年8月19日,CDE发布《关于公开征求细胞与基因治疗药品"先锐计划"相关工作文件意见的通知》,标志着中国CGT(细胞与基因治疗)药品审评进入 全链条主动指导的新阶段,同步公示 3 份配套文件:
《细胞与基因治疗药品 “先锐计划”(征求意见稿)》核心管理办法
两类申请表(新靶点新机制创新药 / 已上市产品工艺重大变更)
《CGT 药品研发计划书》标准模板
这是7月3日国家药监局CGT审评优化公告的落地专项执行机制,形成 “顶层法规 + CDE 专项服务” 政策组合拳:7月文件定下CGT 临床试验30日快速通道,本次 “先锐计划” 是针对顶级创新 CGT 的全流程一对一专属审评通道。
《"先锐计划"(征求意见稿)》:明确谁可以申请、怎么支持《"先锐计划"申请表(征求意见稿)》:分为创新药和已上市药两个通道《细胞与基因治疗药品研发计划书(征求意见稿)》:从立题依据到获益-风险评估的全流程模板
可申报纳入的两类品种(适用范围)
第一类:新靶点、新机制 CGT 创新药(核心扶持对象)适应症限定:严重危及生命疾病、重大慢性病(心脑血管、呼吸、神经退行、代谢、自身免疫)、遗传性疾病;满足二选一:
1.当前无有效治疗手段;
2.对比现有标准疗法具备显著临床获益优势。
定义细则:
新靶点:作用靶点区别于国内已上市 CGT 药品;
新机制:全新作用通路,包括精准靶向、多靶点协同、表观遗传调控、全新基因编辑体系、全新细胞改造策略等;
申报门槛:IND 前 / 早期临床已有初步药效 / 临床数据,能证明潜在临床优势。
PS:CDE明确将"新靶点/新机制"前置,意味着 me-too类CGT产品难以纳入,鼓励真正的源头创新。
第二类:已上市 CGT 药品生产工艺优化重大变更针对已获批 CAR-T、干细胞等产品,完成颠覆性工艺升级(如封闭自动化生产、通用型异体改造、载体系统全面优化、产能与安全性大幅提升),变更后产品风险获益显著改善,可申请纳入计划全程指导变更申报。
PS:解决CGT产品上市后工艺变更"不敢改、不会报"的痛点,支持产业成熟化
申报流程与筛选规则
申请渠道:企业通过 CDE 申请人之窗,以I 类会议最高优先级沟通通道提交全套材料:申请表 + 标准化研发计划书(涵盖立题依据、CMC 药学、非临床、临床方案、全周期风险管控、获益风险评估)。审评筛选:CDE 组织技术审评 + 外部专家综合评议,必要时组织企业现场沟通;名额约束:全年最多15个品种,择优准入,不设分批固定配额,临床价值越高优先级越高;公示机制:纳入名单将在 CDE 官网公示,接受行业监督。
研发立项 ──→ CDE早期介入指导↓药学研究 ──→ 质量标准预沟通↓非临床研究 ──→ 试验设计确认↓临床研究 ──→ 方案优化建议↓上市申请 ──→ 资料预审与快速审评PS:
IND 临床试验申请直接适用 30 日默示许可通道(常规创新药 60 天,CGT 此前长期被排除); 满足条件自动对接优先审评、附条件批准上市通道;
提供受理靠前服务:申报前预审全套资料,一次性告知缺项,减少补正轮次。
企业应对策略创新药企立即评估管线:梳理CGT产品是否符合"新靶点/新机制+未被满足临床需求"标准
准备研发计划书:按CDE模板提前准备立题依据、药学/非临床/临床数据、风险管理方案
抓住征求意见窗口:1个月内反馈意见,同时关注定稿变化
已上市CGT企业梳理工艺变更需求:评估是否有生产工艺优化、质控提升计划
准备变更申请:利用工艺优化变更通道,获取审评前置指导
文件反复强调核心导向:以临床价值与风险控制为核心。快速通道、全程指导不代表放宽安全性、有效性审评尺度:
基因载体脱靶、插入致瘤风险、细胞产品免疫毒性等特有风险必须完整验证;
临床试验必须设置清晰、可验证的临床获益终点,单纯概念性创新无法通过筛选;
生产工艺、质量可控性、全过程追溯体系为硬性准入门槛,自动化封闭生产为鼓励方向。
征求意见截止:自2026年8月19日起1个月内
联系邮箱:zhaochy@cde.org.cn / wangjing01@cde.org.cn
— END —

新干细胞者说
- 科普 情怀 责任 -