AI设计分子容易,做得出来吗
生成式分子设计的难点,往往不在画出新分子,而在这些分子到底能不能合成。计算模型可以帮忙预测反应,但参考数据少、区域选择性难预测,一直是短板。
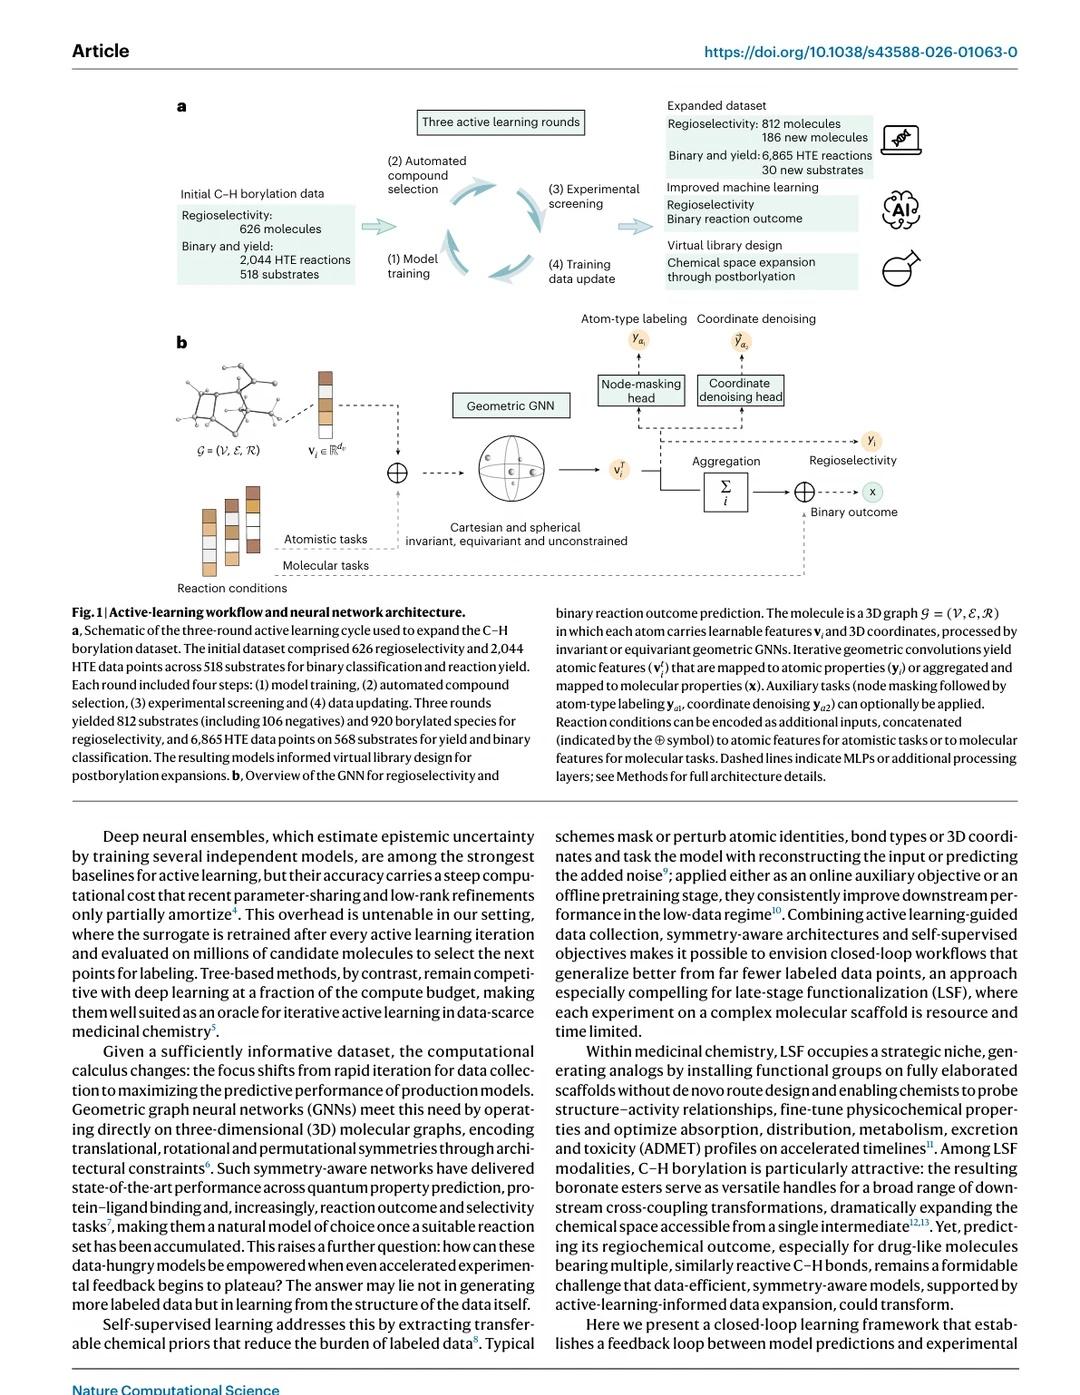
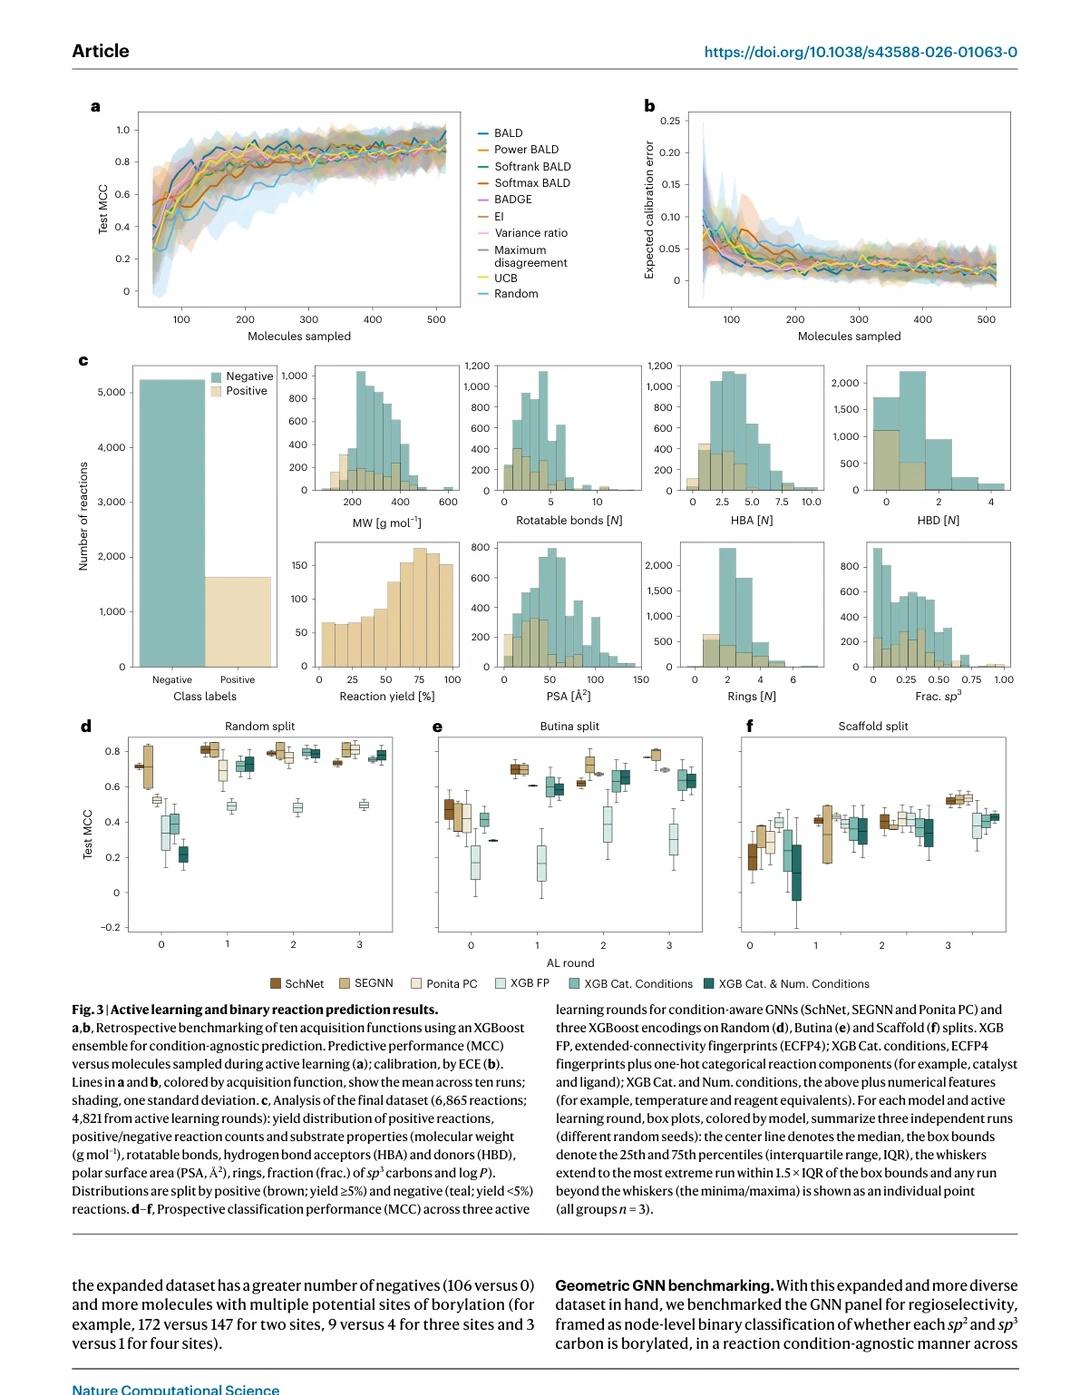
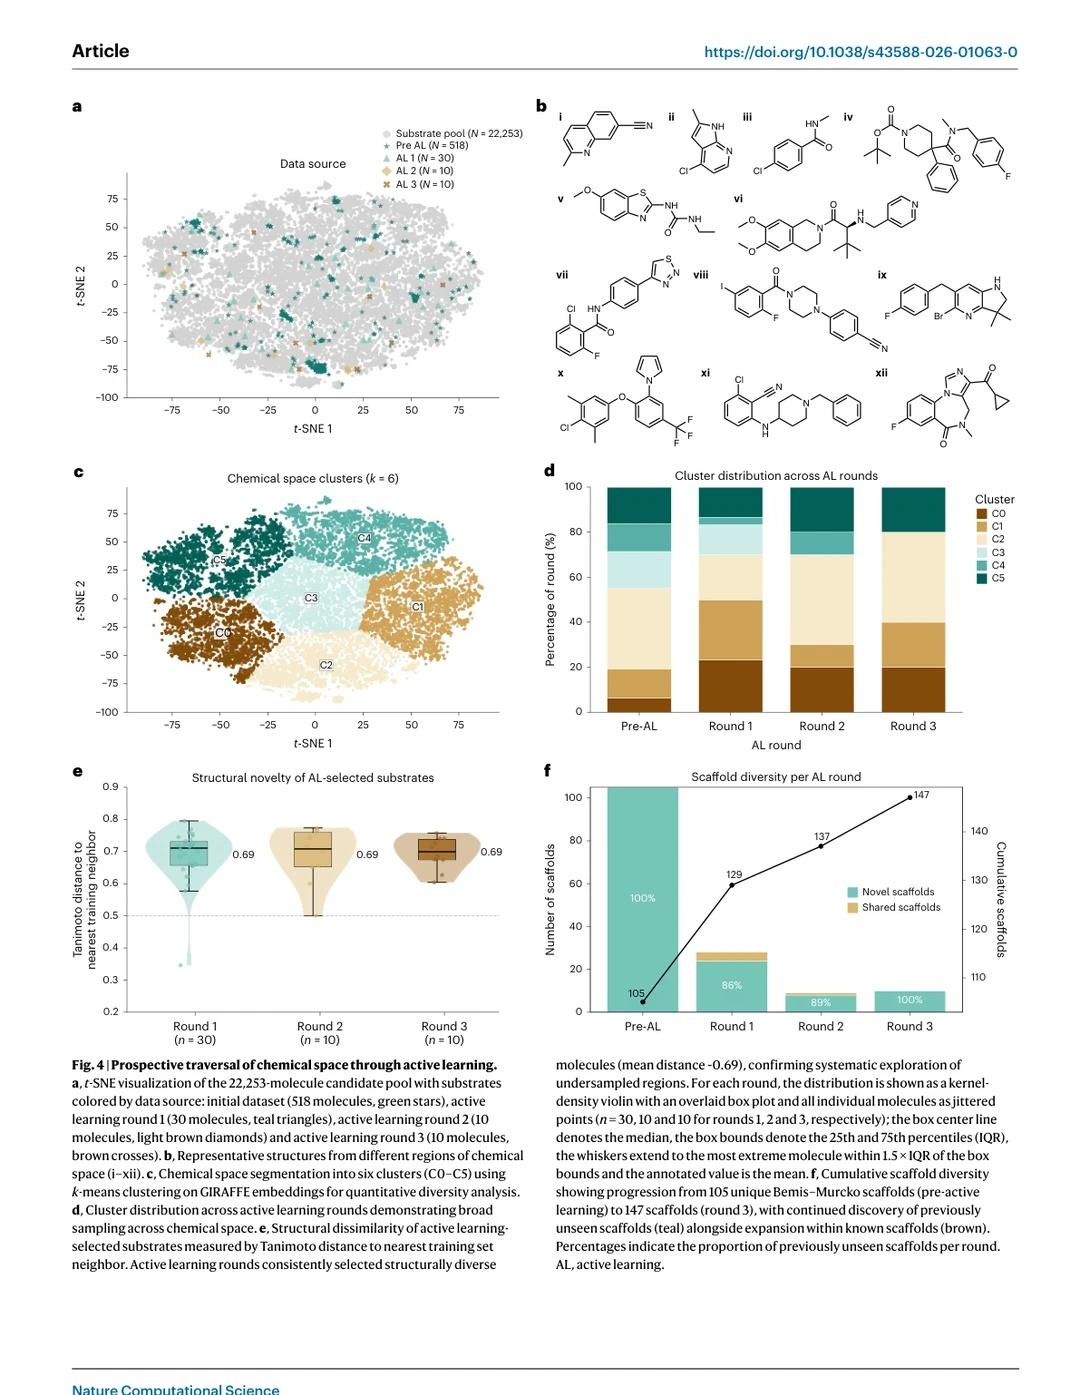
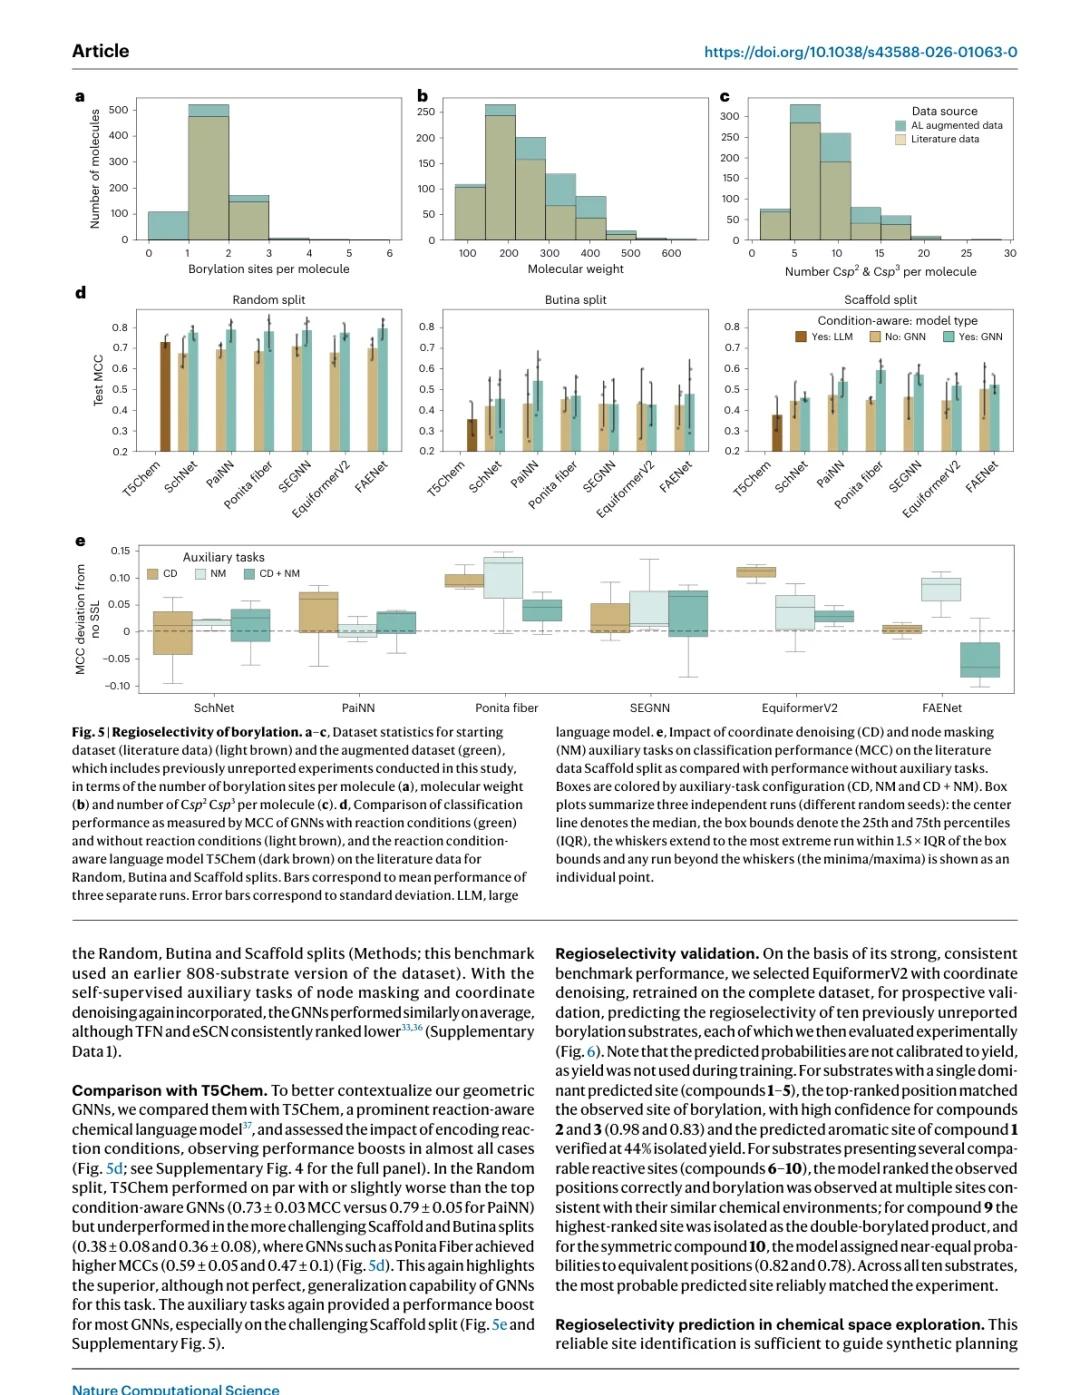
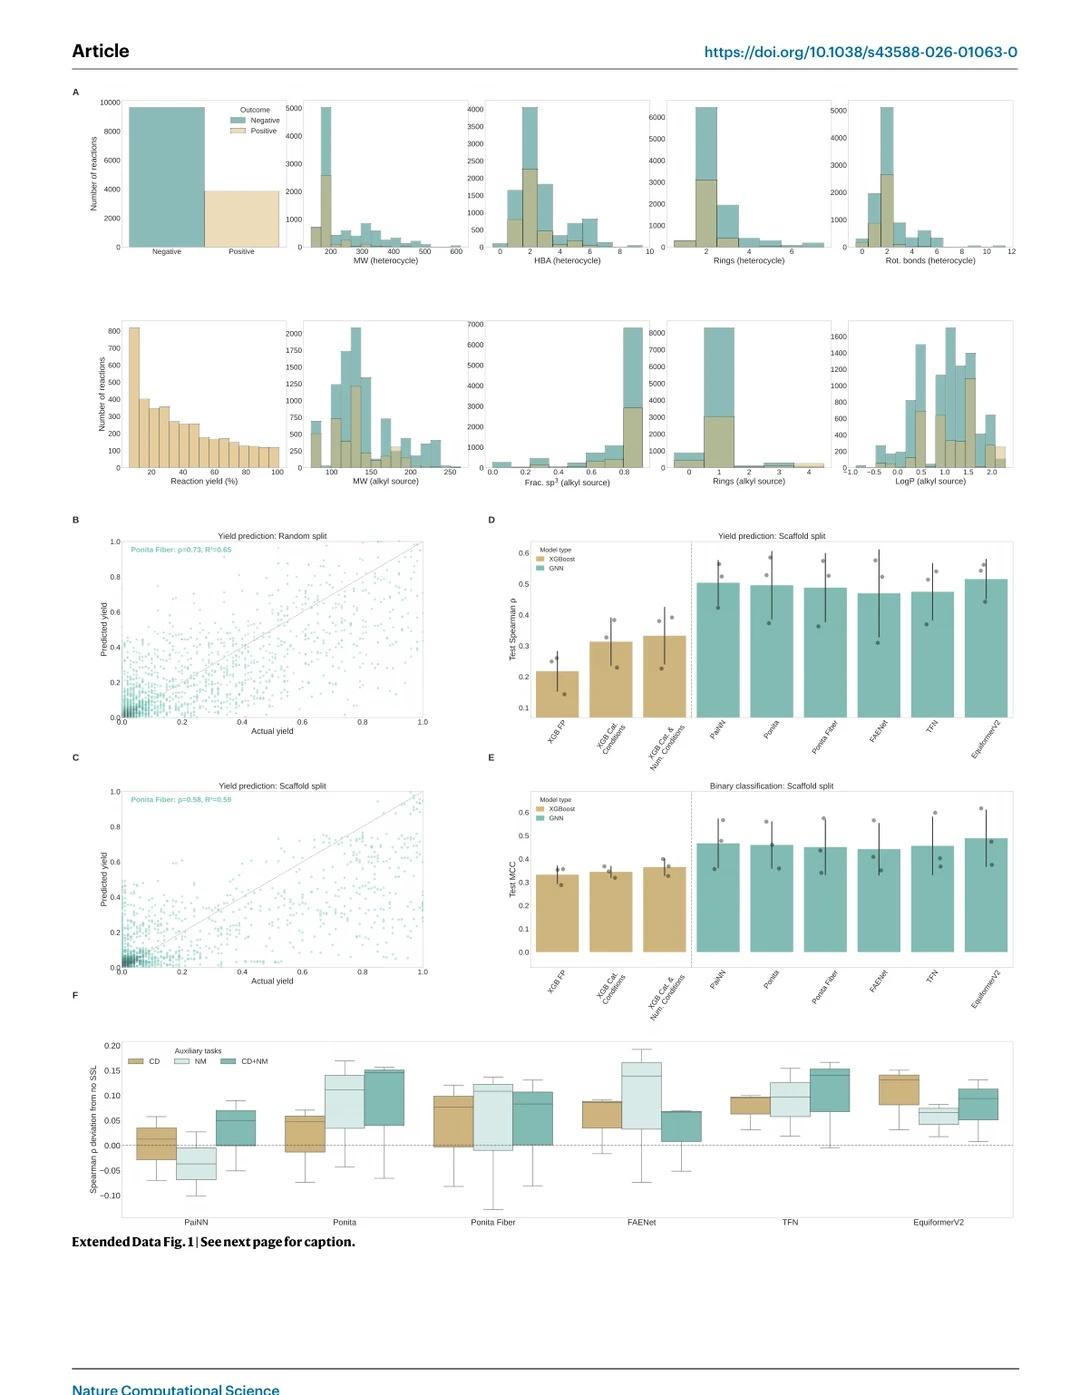
这篇论文的闭环值得抄作业:先用主动学习(树模型驱动)挑出最有信息量的实验去做,用这批实验结果构建 C–H 硼化反应的多样化基准数据集,再训练几何图神经网络;给这些对称性感知模型加上自监督辅助任务后,反应结果预测和区域选择性预测都稳定提升。
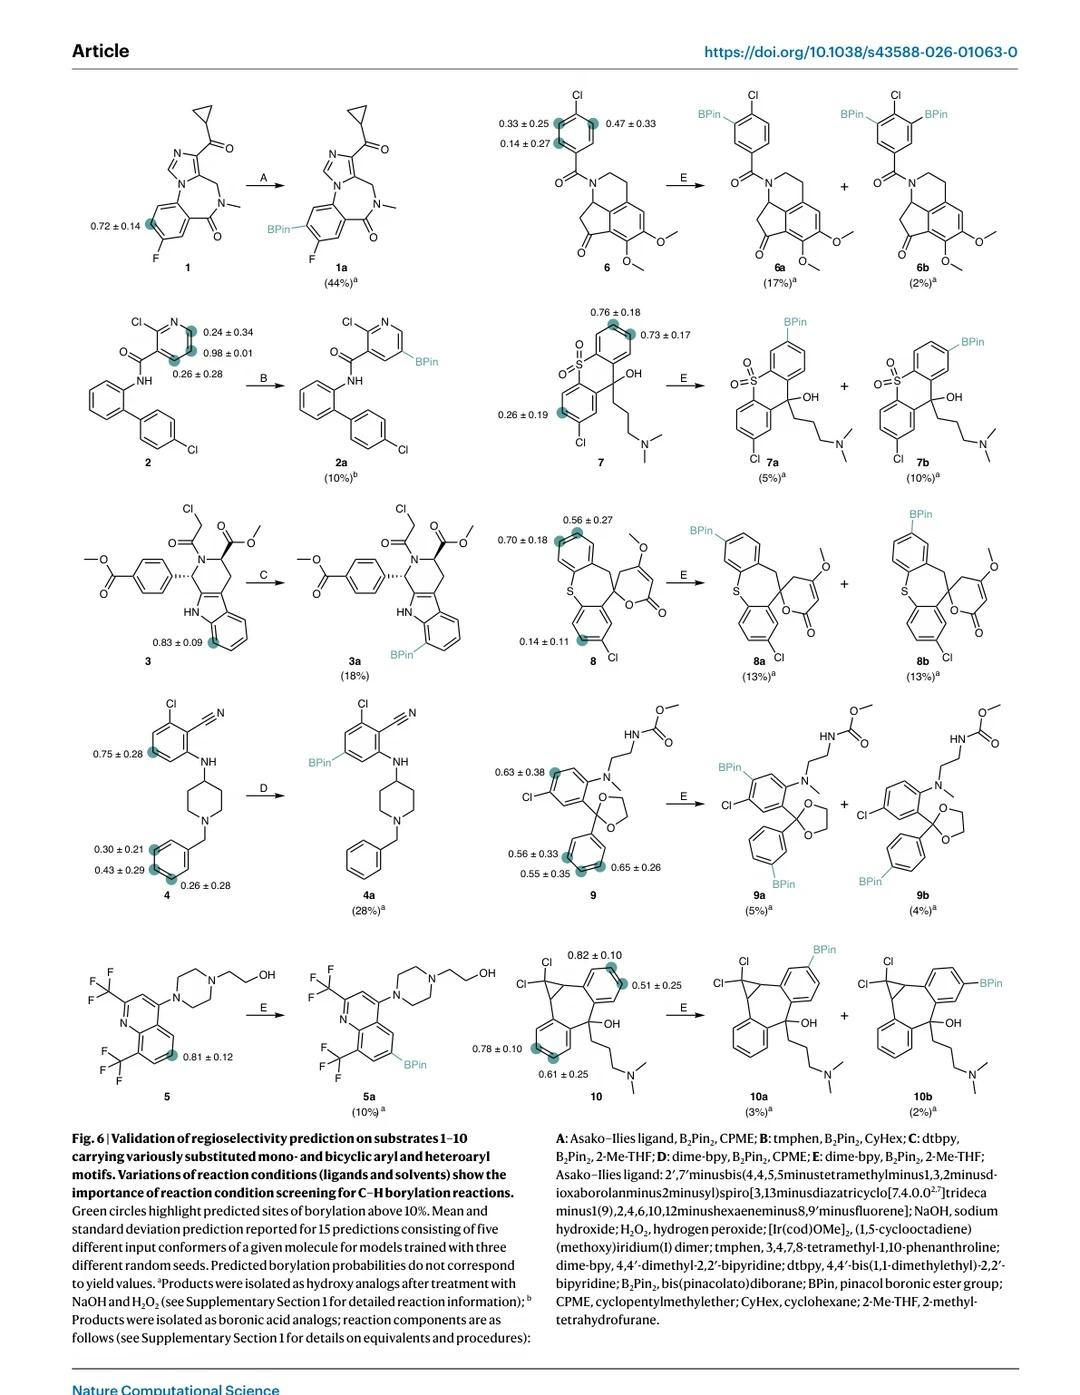
最实用的检验是前瞻性测试:对未见过的底物,包括难做的 N -heteroaryl 结构,模型在所有案例中都指出了正确的硼化位置。
能带走的启示:数据少的时候,「先决定做哪个实验」可能比「先堆模型」更值钱。局限:这是单一反应类型上的验证,推广到其他反应仍需检验。
Advancing chemical reaction prediction in data-scarce drug discovery with active and geometric deep learning
Nature Computational Science, 2026/10/09