点击蓝字
关注我们
CAR-T疗法在血液瘤中已屡创奇迹,但在实体瘤面前却常常“力不从心”——T细胞进不去、活不了、打不动。为什么?因为实体瘤微环境中充斥着抑制信号、代谢压力和物理屏障。
近日,来自美国加州大学一研究团队的重磅研究“In vivo genome-wide CRISPR screens in human T cells to enhance T cell therapy for solid tumors”给出了全新的解决思路:通过体内全基因组CRISPR筛选,找出限制T细胞功能的“刹车基因”,再通过基因编辑“松开刹车”,让T细胞在实体瘤中重获活力。
摘要
人T细胞的大规模CRISPR筛选在鉴定可增强细胞免疫治疗的遗传修饰方面具有重要前景。然而,许多调控T细胞在实体瘤中表现的遗传调控因子可能无法通过体外实验轻易揭示。荷瘤小鼠的体内筛选具有更高的生理学相关性,但长期以来受限于瘤内T细胞回收率低的问题。在此,我们开发了一种新型模型系统,可显著提高从肿瘤中回收人T细胞的效率,从而仅用少量小鼠即可实现全基因组体内筛选。该模型中的肿瘤浸润T细胞(TIL)与匹配的脾脏T细胞相比表现出功能障碍的特征,为筛选肿瘤微环境中T细胞活性的遗传调控因子提供了理想背景。利用这一平台,我们进行了两项全基因组CRISPR敲除筛选,以鉴定调控T细胞瘤内丰度和效应功能(如IFN-γ产生)的基因。瘤内丰度筛选发现P2RY8-Gα13 GPCR信号通路是人T细胞浸润肿瘤的负调控因子。效应功能筛选则鉴定出GNAS(Gαs)——一个位于多种感知不同抑制性配体的GPCR下游的中心信号介导分子——是肿瘤中T细胞功能障碍的关键调控因子。靶向敲除GNAS使T细胞对多种抑制性信号产生抵抗,并在多种实体瘤模型中显著改善治疗效果。此外,联合敲除P2RY8(调控迁移)和GNAS(调控效应功能)进一步增强了总体肿瘤控制,证明针对不同T细胞表型的遗传修饰可以联合应用以提高治疗效力。这一灵活且可扩展的体内筛选平台可适配于多种肿瘤模型和混合CRISPR文库,为未来发现使T细胞疗法克服实体瘤障碍的遗传策略提供了可能。
正文
基于T细胞的免疫疗法已经彻底改变了血液恶性肿瘤的治疗,在白血病和淋巴瘤中取得了显著的临床成功。然而,尽管近期在部分实体瘤中获得了监管批准,但将T细胞疗法更广泛地应用于占癌症病例大多数的实体瘤,仍然是一个重大未满足的挑战。实体瘤对T细胞疗法构成了一系列独特障碍,如T细胞浸润受限、代谢限制、肿瘤微环境(TME)内的免疫抑制等。克服这些障碍需要创新策略来工程化改造T细胞,使其能够在实体瘤的恶劣条件中存活并发挥作用。基于CRISPR技术的最新进展为鉴定和操控基因靶点提供了前所未有的机会,这些靶点可以重编程T细胞以抵抗或绕过这些挑战。尽管具有这种潜力,大多数遗传筛选仍局限于体外系统,无法复制TME中所有复杂且恶劣的条件。例如,体外模型无法重现T细胞在体内遭遇的营养和氧气匮乏,也不能充分捕捉复杂的免疫抑制微环境——其中包括抑制性细胞因子和趋化因子、抑制性代谢物、抑制性细胞以及免疫检查点配体——这些因素均可显著削弱T细胞的效力。
为以还原论方法模拟T细胞在肿瘤中的经历,多个研究团队尝试设计体外研究来模拟TME中的各种要素以进行CRISPR筛选。例如,我们此前并行开展了多种不同的体外全基因组人T细胞筛选,单独添加各种抑制性因子,包括抑制性细胞因子、抑制性代谢物、模拟抑制状态的小分子以及抑制性细胞类型(Tregs),以鉴定赋予对每种抑制因子抵抗力的基因敲除靶点。我们通过交叉比较分析确定了那些赋予对特定筛选条件抵抗力的基因靶点,以及那些在多种抑制因子中均表现出抵抗力的靶点。其他研究团队也在人T细胞中进行了体外CRISPR筛选,通过反复与肿瘤细胞共培养来模拟慢性抗原暴露下出现的T细胞功能障碍。此外,具有高张力信号的CAR也被用于在体外筛选中模拟T细胞耗竭压力。
此前已有研究尝试在荷瘤免疫缺陷小鼠体内对人T细胞进行混合遗传筛选,但由于从肿瘤中可回收的T细胞数量少,这些研究通常在规模上受到限制。例如,在此前的一项合作研究中,我们在体内筛选了一个包含48条sgRNA、靶向20个基因的聚焦型文库。文库规模受限于从A375黑色素瘤肿瘤中回收的NY-ESO-1 TCR转导人T细胞数量有限。通常每个肿瘤仅能分离约5万至50万个人T细胞,这对全基因组筛选构成了重大障碍。标准文库包含约75,000条sgRNA(例如每个基因4条sgRNA),要实现1,000倍覆盖度,每个供体需要约7,500万T细胞,即每个筛选约需600只小鼠(两个供体),这使得此类实验在后勤上不切实际。在使用免疫健全荷瘤模型的小鼠T细胞筛选中也遇到了类似限制,通常每个肿瘤仅能回收约2.5万个OT-I T细胞。因此,在保持sgRNA稳健代表性的同时,利用荷瘤小鼠进行大规模文库的高覆盖度筛选(>500倍)一直是一项重大技术障碍。
为克服这一限制,我们开发了一种新型体内CRISPR筛选平台,可在荷瘤小鼠的原代人T细胞中进行全基因组功能缺失筛选。该系统通过在肿瘤细胞上过表达CD3 scFv,实现了肿瘤浸润T细胞的高回收率,从而仅需相对少量动物即可完成全面分析。利用这一方法,我们首次在人T细胞中开展了全基因组体内CRISPR筛选,鉴定出调控实体瘤中T细胞丰度和效应功能的基因靶点。值得注意的是,这些筛选显著富集了参与G蛋白偶联受体(GPCR)信号传导的基因。我们聚焦于两条GPCR通路:一条调控T细胞迁移和浸润,另一条调控T细胞对肿瘤微环境内抑制性配体的反应及功能障碍。遗传破坏这些通路既增强了瘤内T细胞积累,又提高了对免疫抑制信号的抵抗力。此外,这些靶点可单独或联合编辑,以在多种实体瘤模型中显著提高T细胞疗法的效力。这些结果共同证明,我们的体内筛选模型能够发现传统体外系统可能遗漏的、具有治疗相关性的生物学机制。
结果
1.体内模型系统的开发:实现用少量荷瘤小鼠进行大规模人T细胞筛选
为提高从小鼠肿瘤中回收T细胞的效率,我们开发了一种新系统,通过工程化改造A375黑色素瘤细胞使其表达抗CD3 scFv的组分(图1a),从而使肿瘤细胞能够结合并激活任何多克隆CD8和CD4 T细胞群。在利用抗CD3 scFv构建体对A375黑色素瘤细胞进行慢病毒转导后,我们分离了70个单细胞克隆,以避免多克隆异质性,并选择CD3 scFv表达均一的克隆用于下游实验中一致的T细胞激活。随后,我们根据抗CD3 scFv表达水平将选择范围缩小至27个克隆,这些克隆覆盖了观察到的抗CD3 scFv表达水平的全范围。我们在体外评估了原代人T细胞杀伤这27个单肿瘤细胞克隆的能力,并鉴定出三个对人T细胞杀伤具有不同敏感性的克隆。虽然本研究选用的这三个克隆表现出与野生型(WT)A375细胞相似的生长速率,但我们注意到许多被筛选出的克隆比WT A375细胞生长更慢,这些克隆未被选作进一步研究。我们将这三个选定的A375克隆分别移植到NSG小鼠侧腹,并在11天后用多克隆人T细胞进行治疗。这些具有不同抗CD3 scFv密度的克隆在体内对人T细胞产生了不同程度的反应,与我们在体外观察到的杀伤敏感性范围平行。
为保留可观察肿瘤细胞杀伤改善的动态范围,我们将表达抗CD3 scFv的A375low和A375medium肿瘤细胞皮下植入小鼠,随后向这些小鼠注射来自健康人供体的多克隆T细胞。9天后,我们从肿瘤和脾脏中分离T细胞。在A375low细胞系中,我们通常每个肿瘤可回收约700万T细胞;在A375medium细胞系中,每个肿瘤约可回收3,000万T细胞。相比之下,在经工程化NY-ESO-1特异性人TCR T细胞治疗的NSG小鼠中,每个皮下WT A375黑色素瘤肿瘤仅回收约20万T细胞(图1b)。重要的是,与A375medium肿瘤相比,从A375low肿瘤中分离的T细胞表现出更高水平的经典耗竭标志物(CD39)和更低水平的激活标志物(CD69)。我们选择继续使用A375low细胞系进行后续实验,因为它在实现高T细胞回收率与促进T细胞功能障碍之间达到了理想平衡,从而更好地模拟耗竭性肿瘤浸润淋巴细胞(TIL)。尽管存在功能障碍证据,转移的供体T细胞仍能在标准剂量(100万)和高剂量(500万)下分别减缓或根除这些A375low肿瘤(图1c),进一步表明该模型在激活与挑战肿瘤浸润T细胞之间取得了平衡。作为稳健TIL模型的预期表现,与同一小鼠分离的脾脏T细胞相比,来自A375low肿瘤的T细胞也表现出耗竭和功能障碍的证据。除了表达更高水平的经典耗竭表面标志物(PD-1、CD39)外,TIL表达的激活标志物(CD154、CD69、CD137)水平更低,增殖能力(Ki-67)也更弱(图1d-e)。与脾脏T细胞相比,TIL还表现出更低的效应细胞因子产生、更低的干细胞样记忆T细胞状态以及受损的代谢功能(通过Seahorse和流式指标检测)(图1f-h和)。最后,从肿瘤中分离的TIL在体外肿瘤细胞杀伤能力上低于脾脏T细胞(图1i)。因此,在该模型中,TIL经历了诱导功能障碍的条件,类似于患者TIL中观察到的T细胞状态,表明这一体内系统可用于筛选能够缓解这种功能障碍状态的基因。
为评估该模型系统区分可增强T细胞体内竞争性适应度的基因修饰的能力,我们进行了一项混合竞争实验,比较了编辑阳性对照基因(ZC3H12A/Regnase-1敲除)的T细胞与编辑阴性对照安全港位点(AAVS1)的T细胞。Regnase-1已被证明是T细胞在肿瘤和脾脏中体内扩增和存留的强效负调控因子。为验证我们的新模型系统能否重现这些发现,我们使用转导了编码不同荧光报告基因的AAVS1对照或ZC3H12A靶向sgRNA载体的人T细胞,随后用电穿孔导入Cas9蛋白,进行竞争实验。我们将BFP_AAVS1:GFP_Regnase-1 KO或GFP_AAVS1:BFP_Regnase-1 KO T细胞按50:50混合后转移至荷瘤小鼠,14天后从脾脏和肿瘤中分离T细胞。正如预期,Regnase-1 KO T细胞在不同供体的T细胞中均在肿瘤和脾脏内表现出强劲的竞争优势,表明我们的模型系统可用于区分已知可促进T细胞体内扩增和存留的基因靶点(图1j)。
除了利用sgRNA丰度衡量基因编辑在体内的适应度和存留能力外,我们还希望通过基于表型标志物的流式分选肿瘤浸润T细胞来实现功能筛选。为此,我们从肿瘤中分离T细胞,并根据CD39表达进行分选——CD39是慢性抗原刺激导致耗竭的公认标志物。我们发现,与该模型中分选的CD39高表达TIL相比,CD39低表达TIL在体外肿瘤共培养实验中表现出更优的肿瘤杀伤能力(图1k)。这些发现证明,该平台不仅能够从肿瘤中稳健回收TIL,还能通过流式细胞术对筛选群体进行功能分层,以鉴定驱动不同T细胞状态的sgRNA。
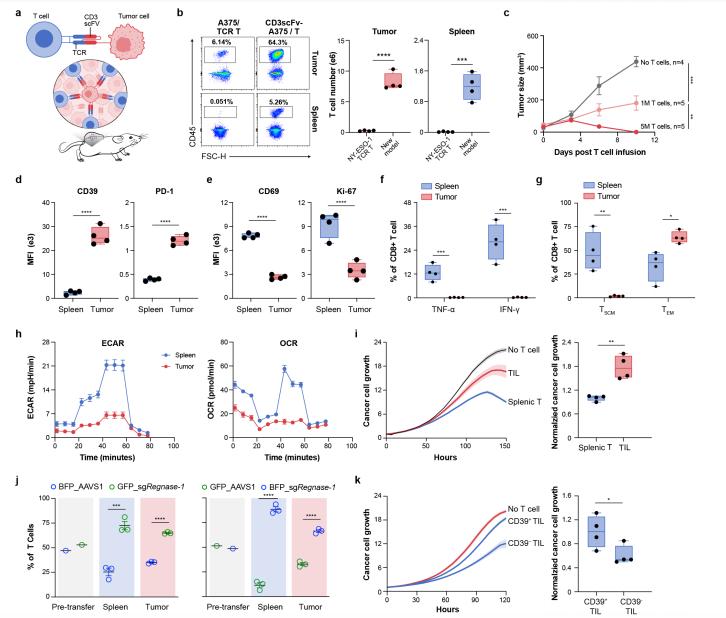
图1. 表达抗CD3 scFv的肿瘤模型实现从肿瘤中高效回收人T细胞并诱导瘤内T细胞功能障碍的特征
2.体内全基因组CRISPR功能缺失筛选鉴定调控实体瘤T细胞富集的GPCR信号因子
利用这一新型体内筛选平台,我们对来自两个供体的人T细胞进行了全基因组CRISPR敲除(KO)筛选,定量分析从肿瘤和脾脏回收的T细胞中sgRNA的丰度相对于注射时的代表性。从两个供体的PBMC中分离T细胞,用CD3/CD28磁珠激活,用慢病毒转导以递送Brunello全基因组(GW)sgRNA文库,并在培养中扩增11天(图2a)。该文库包含约75,000条sgRNA,需要回收约3,800万至7,500万T细胞以实现500-1,000倍覆盖度。NSG小鼠皮下注射200万A375low肿瘤细胞,17天后,每只小鼠注射来自两个供体之一的400万混合编辑T细胞。每个供体的混合编辑T细胞注射到11只小鼠中(共22只小鼠),在T细胞注射时每个供体达到约600倍文库覆盖度。10天后,收获肿瘤和脾脏,为每个人T细胞供体分离8,000万至1亿T细胞(>1,000倍覆盖度),混合后进行gDNA分离和下一代测序。选择10天收集时间点基于Regnase-1 KO竞争实验,其中富集在9天后变得可检测。我们评估了从小鼠肿瘤和脾脏回收的T细胞中sgRNA的相对频率,并与注射时的T细胞群体进行比较。对每个供体从肿瘤和脾脏分离的T细胞进行总体sgRNA覆盖度分析,显示各条件下分布均匀(GINI指数得分范围为0.0542-0.069)。此外,与输入相比,每个供体的肿瘤和脾脏sgRNA均表现出强相关性,表明覆盖度高且不存在文库瓶颈事件。
与输入相比,MAGeCK分析衍生的肿瘤中富集sgRNA的排名分数显示,许多基因靶点在敲除后具有先前明确证实的增强人T细胞抗肿瘤免疫作用(图2b)。例如,ZC3H12A(Regnase-1)、SOCS1、PTGER4、MAP4K(HPK1)和TNFAIP3均已被发表为可增强人T细胞抗肿瘤效力的真正靶点。靶向这些已确立靶基因的sgRNA在脾脏丰度筛选中也有较低程度的富集,表明这些基因可能增强系统增殖,或存在从肿瘤到脾脏的某些迁移(图2c,灰色标记)。在肿瘤和脾脏数据集中,靶向已知在T细胞激活和功能中起正向作用的基因(如LCP2、STAT3、IL2RA和CD3受体组分)的sgRNA也表现出明显耗竭(负LFC,图2b-c)。KEGG和基因本体论(GO)通路分析也证实了T细胞存活和功能必需通路中的基因丢失。此外,许多排名靠前的基因(其sgRNA在肿瘤中富集)已知在小鼠T细胞分化、功能障碍和耗竭中发挥作用,如TNFAIP3、SATB1、MEF2D、PTGER4和MAF(图2b)。因此,我们的筛选基于体内差异丰度成功鉴定了已确立的T细胞调控因子。
为深入了解筛选中富集的功能通路,我们完成了基因集富集分析(GSEA),以鉴定肿瘤和脾脏丰度筛选命中基因中富集的GO生物学过程通路。这些分析显示,与脾脏相比,从肿瘤分离的T细胞筛选命中基因中特异性富集了G蛋白偶联受体(GPCR)信号通路介导因子,而两种筛选中均富集了多种代谢通路(图2d)。由于GPCR信号通路基因集中的基因在肿瘤样本的排名靠前基因中富集,而在脾脏样本中并非如此,这些数据表明GPCR活性在肿瘤内T细胞中具有独特作用(图2e)。将我们的体内数据集中富集的GPCR通路基因与先前发表的旨在鉴定T细胞功能障碍调控因子的体外筛选进行sgRNA水平的比较分析,显示我们的体内筛选中GPCR组分表现出更为一致的正向富集(图2f),其中一些已被证明在TIL功能障碍中发挥作用。为更全面地评估我们体内T细胞丰度筛选的特异性,我们将肿瘤富集数据与先前发表的一项使用张力信号GD2 CAR的人T细胞扩增体外筛选结果进行了比较。在该研究中,T细胞在培养中经历肿瘤细胞挑战,以在慢性刺激条件下驱动扩增。这一比较突出显示,在我们的体内肿瘤条件下,多种基因的sgRNA表现出独特富集,而这些基因在体外筛选条件(使用FDR <0.25的通用截断值)下并未富集(图2g)。这些基因涵盖了广泛的生物学过程,如map激酶信号传导(如dusp9、map4k1)、gpcr信号传导(如ptger4、p2ry8、gna13)、转录调控(如mef2d、cic、usp22、maf、satb1)、去泛素化酶活性(如tnfaip3、usp22)、t细胞谱系定向(如satb1、maf)以及淋巴细胞迁移(如p2ry8、gna13、satb1)。总体而言,这一比较表明,在体内进行t细胞丰度筛选可以突出显示那些在t细胞肿瘤积累和存留中起重要作用的基因靶点,而这些靶点可能被体外筛选所遗漏。< p>
图2. 全基因组体内CRISPR筛选鉴定调控人T细胞在实体瘤中丰度的G蛋白偶联受体信号通路
3.P2RY8信号通路抑制人T细胞在实体瘤中的迁移
我们将肿瘤与脾脏中的基因靶点富集情况进行比较,以突出在肿瘤中特异性富集的基因敲除(图3a)。在基于肿瘤相对于脾脏富集排名的前50个基因中,12%已知在GPCR信号传导或先前定义的细胞迁移和trafficking中发挥作用(S1PR1、GNA13、CXCR4、ARHGEF1、PTGER4和P2RY8)。其中,我们注意到P2RY8、GNA13(Gα13)和ARHGEF1均为P2RY8 GPCR信号通路的组分,该通路是已知调控淋巴器官生发中心B细胞迁移的关键通路(图3b)。P2RY8信号抑制人生发中心B细胞和T滤泡辅助细胞向趋化因子的迁移,被认为在促进生发中心内的细胞局限中至关重要。虽然P2RY8信号主要在调控B细胞迁移方面被研究,但也有研究表明该通路可负向调控B细胞和T细胞向骨髓的迁移。我们的筛选结果表明,该通路在癌症中的T细胞迁移方面也可能具有相关性。重要的是,虽然P2RY8在许多脊椎动物物种中保守,但小鼠中缺乏其功能性直系同源物,因此完全基于小鼠的体内筛选无法鉴定该基因(图3c)。这突显了我们平台的一个关键优势:能够在荷瘤小鼠背景下揭示人T细胞中人源特异性基因的功能作用。
我们的筛选数据表明P2RY8信号可能抑制T细胞向肿瘤内迁移。已有研究表明,代谢物S-香叶基香叶基-L-谷胱甘肽(GGG)是P2RY8的生理性配体,它作为化学趋避剂阻止生发中心B细胞的迁移。先前工作还表明,在人T细胞中敲除P2RY8可在GGG存在下增强Transwell迁移。为检测肿瘤细胞是否分泌GGG,我们使用了先前描述的P2RY8配体生物测定法,该方法检测培养上清液对鼠B淋巴瘤细胞系(WEHI-231,天然缺乏P2RY8)迁移抑制活性,该细胞系经转导表达人P2RY8-GFP构建体。在此,将WT WEHI-231细胞与P2RY8+ WEHI-231细胞混合,在培养上清液和趋化因子CXCL12存在下进行迁移实验。利用这一Transwell生物测定,我们的数据表明,所有四种受试人肿瘤细胞系的上清液均能抑制P2RY8+ WEHI-231细胞的迁移,但不能抑制P2RY8阴性WT WEHI-231细胞的迁移,因此这些上清液可能含有GGG(图3d)。我们进一步在Transwell实验中检测了P2RY8 KO人T细胞,将P2RY8 KO和AAVS1编辑对照T细胞按50:50混合后加入Transwell。当肿瘤细胞上清液和CXCL12加入Transwell底部时,与对照相比,P2RY8 KO人T细胞的迁移增加,进一步支持P2RY8在抑制T细胞向癌细胞趋化中的作用(图3e)。此外,我们对多种人癌细胞系进行了液相色谱-串联质谱(LC-MS/MS)分析,发现它们均不同程度地分泌GGG,表明肿瘤细胞产生的GGG可能通过P2RY8配体作用调控T细胞进入。
为直接评估P2RY8信号在T细胞向这些肿瘤迁移中的作用,我们使用了体内竞争系统。我们用编码靶向P2RY8或对照AAVS1的sgRNA的慢病毒转导CD19 CAR T细胞、NY-ESO-1 TCR T细胞或Claudin18.2(CLDN18.2)CAR T细胞,每种sgRNA连接独特的荧光团(GFP或BFP)。将这些工程化T细胞按P2RY8 KO(BFP)与AAVS1对照(GFP)50:50混合后,注射至携带皮下肿瘤(具有相应抗原)的NSG小鼠中(CD19 CAR T细胞与CD19+ A375黑色素瘤细胞、NY-ESO-1 TCR T细胞与天然表达NY-ESO-1及匹配MHC-I的WT A375黑色素瘤细胞、以及Claudin 18.2 CAR T细胞与天然表达Claudin18.2的OE19胃食管癌细胞)。48小时后(选择这一早期时间点以检测迁移效应而非增殖效应),切除肿瘤和脾脏并分离T细胞,以评估P2RY8 KO与AAVS1的比例。虽然脾脏中原始50:50比例基本保持,但P2RY8 KO T细胞在肿瘤中相对于AAVS1显著富集,表明P2RY8可能在这些模型中抑制T细胞向肿瘤内浸润。
为评估P2RY8 KO对肿瘤控制的影响,我们使用CD19特异性CAR T细胞在三种均工程化表达CD19的实体瘤模型中进行测试:非小细胞肺癌(NSCLC)细胞系(A549)、胰腺癌细胞系(AsPC-1)和黑色素瘤细胞系(A375),以及使用NY-ESO-1 TCR T细胞与A375的组合。将这些细胞系皮下注射到NSG小鼠中,然后用编辑了P2RY8或对照AAVS1的相应CAR T或TCR T细胞进行治疗。在快速生长的A375肿瘤模型中的初步测试显示,P2RY8 KO治疗性T细胞在肿瘤控制方面没有明显优势(图3g)。然而,在生长较慢的肿瘤模型(A549和AsPC-1)中,确实显示出减缓肿瘤生长的趋势(图3h-i)。我们发现相对于AAVS1靶向对照T细胞,P2RY8 KO T细胞在肿瘤中有更高积累的证据,但P2RY8 KO T细胞中耗竭或功能障碍标志物没有显著降低。这些数据表明,虽然操控细胞迁移通路可能增强浸润——这是改善肿瘤控制的重要一步——但T细胞在肿瘤内可能仍然容易受到抑制和/或耗竭的影响,这很可能解释了在我们的模型中肿瘤控制仅得到适度改善的原因。基于这一结果,我们假设通过在体内筛选终点按功能状态标志物分选T细胞,可能揭示促进抵抗实体瘤内功能障碍的基因靶点。
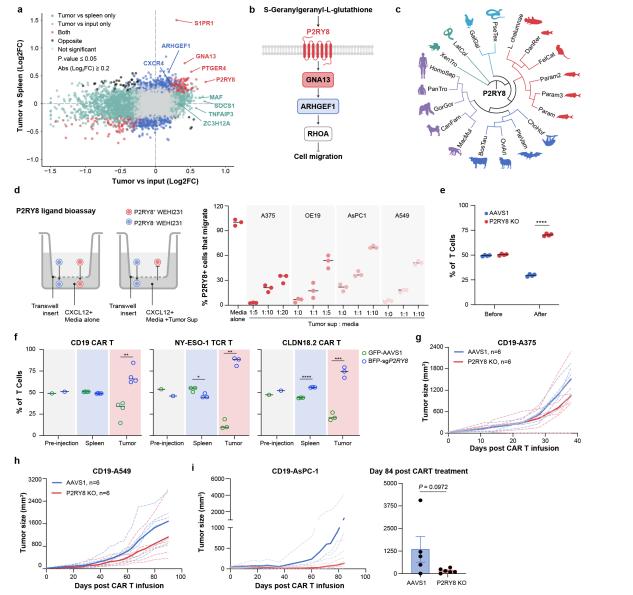
图3. GGG-P2RY8轴抑制人T细胞在实体瘤中的迁移
4.体内全基因组筛选鉴定预防实体瘤T细胞功能障碍的基因靶点
为在TME中选择功能性效应T细胞,我们使用与肿瘤浸润筛选相同的方法从肿瘤中分离T细胞,然后根据干扰素-γ(IFN-γ)产生进行分选。对IFN-γ表达最高和最低20%的TIL中的sgRNA进行测序,以鉴定在高表达与低表达IFN-γ群体中富集的sgRNA(图4a)。从各分选条件回收的sgRNA分布均匀,表明文库代表性良好。GSEA鉴定出IFN-γ高表达与低表达比较中IFN-γ产生相关基因的显著丢失,通过已知IFN-γ通路调控因子的预期丢失支持了筛选的有效性。令人鼓舞的是,这些筛选鉴定出许多已被充分描述、可用于增强人T细胞治疗的感兴趣靶点。例如,我们的筛选命中包括TNFAIP3(A20)、RASA2、DGKZ和CBLB,这些基因基于临床前数据已被提议作为增强人T细胞治疗的基因靶点(图4b)。该筛选中还有许多得分很高的基因此前未与人T细胞功能或抗肿瘤免疫建立关联。我们将体内IFN-γ筛选数据与先前发表的体外CRISPRi筛选(针对人T细胞IFN-γ产生)³⁹进行了比较。使用FDR <0.25的截断值,这一比较显示命中基因之间存在部分重叠,例如调控刺激诱导ifn-γ产生的dgkz和cblb。然而,我们的许多命中仅在体内环境中发现,表明这些基因可能在特异性促进tme内抗肿瘤效应功能方面发挥独特作用(图4c)。< p>
基因集富集分析显示,从肿瘤回收的IFN-γ高表达T细胞中富集了GPCR信号介导因子(图4d)。在GPCR信号通路中发挥作用的顶级筛选命中包括GNAS、STUB1和GNA13。GNA13是P2RY8通路的组成部分(图3b),而GNAS和STUB1是体内IFN-γ筛选中独特的命中基因,在先前的体外IFN-γ筛选中未被鉴定。这些基因在肿瘤丰度筛选中并未丢失,这与体内IFN-γ筛选中的其他独特命中(如STT3B、FDXR、JMJD8和PPIAL4D)形成对比(图4c)。因此,我们选择这两个体内特异性富集的基因靶点,检测它们是否能增强我们在表达CD19的A549慢生长NSCLC肿瘤模型中的清除效果。将GNAS和STUB1 KO CD19 CAR T细胞与AAVS1对照编辑的CAR T细胞一并注射到A549荷瘤NSG小鼠中。虽然两个基因的敲除均改善了肿瘤控制,但GNAS KO CAR T细胞的显著效力使我们优先选择该靶点进行深入功能分析(图4e)。
GNAS(在我们的体内IFN-γ产生筛选中排名第11)编码Gαs,这是一种与GPCR偶联的异源三聚体G蛋白复合物的刺激性α亚基。GPCR激活后,Gαs与β和γ亚基解离,激活腺苷酸环化酶,导致cAMP产生、蛋白激酶A(PKA)激活以及PKA介导的多种参与代谢调控、转录和信号转导的靶标磷酸化。Gαs可作为多个T细胞GPCR信号传导的中心介导因子,这些GPCR感知多种抑制性配体(图4f)。例如,Gαs可被ADORA2A(腺苷受体)、EP2/EP4(前列腺素受体)、GPR65(酸度[H⁺]受体)以及β1和β2肾上腺素能受体(肾上腺素和去甲肾上腺素受体)等GPCR激活。这些GPCR作为TME中发现的抑制性配体的受体,可诱导T细胞功能障碍。我们的筛选数据表明,在人T细胞中遗传切除GNAS可编程使其忽略TME中的抑制性信号,从而增强其瘤内效应功能。为验证GNAS破坏是否增强T细胞对肿瘤微环境特征性抑制信号的抵抗力,我们用单独或联合的抑制性因子处理共培养体系,包括前列腺素E2(PGE2)、腺苷A2A受体激动剂(CGS21680)、酸性pH(HCl)和多巴酚丁胺,并在体外评估肿瘤细胞杀伤。有趣的是,在没有抑制性配体的情况下,GNAS KO CD19 CAR T细胞在肿瘤细胞杀伤方面相对于AAVS1对照T细胞没有显著优势。然而,在添加单独抑制性信号后,GNAS KO T细胞表现出不同程度的细胞毒性增强(图4g)。值得注意的是,当所有抑制性配体联合使用时,GNAS破坏带来的优势变得尤为显著。我们还检测了在这些抑制性处理存在或不存在情况下T细胞的扩增和活力,并证实虽然AAVS1对照T细胞受到强效抑制,但GNAS KO T细胞似乎不受影响(图4h-i)。同样,与对照T细胞相比,GNAS KO T细胞维持了激活标志物的稳健表达以及细胞因子和效应分子的持续产生,在体外对这些配体的联合抑制效应基本保持抵抗(图4j)。鉴于代谢功能对TME中T细胞持续功能至关重要,我们使用细胞外通量检测(Seahorse检测)实时测定细胞代谢,检测这些抑制性配体对T细胞代谢的影响。我们发现,当GNAS被敲除时,用于确定有氧线粒体呼吸的耗氧率(OCR)和用于测量无氧糖酵解的细胞外酸化率(ECAR)这两个参数,对联合抑制性配体的抑制效应表现出高度抵抗性(图4k)。
这些数据表明Gαs是多种抑制性信号的中心整合因子,这些信号可在肿瘤内使T细胞失能。我们回顾了先前一项体外全基因组CRISPR KO筛选的数据,在该筛选中我们用溶媒或腺苷(A2A)受体激动剂CGS21680刺激T细胞,并根据细胞分裂染料水平分选细胞以分离增殖能力更强的细胞。有趣的是,与溶媒组相比,CGS21680处理组中靶向GNAS的sgRNA表现出适度富集,证实了其在腺苷受体信号传导中的作用(图4l)。然而,GNAS在该体外筛选中的排名(928)远低于其在我们的体内筛选中的排名(11)。体外筛选中观察到的GNAS敲除的相对温和优势,与它在单独抑制性配体存在下的有限获益平行(图4g),而当这些配体联合使用时,该效应被显著放大。这一对比突显了在体内进行筛选的一个关键优势:在施加多种重叠抑制压力的条件下,诸如GNAS破坏之类的基因扰动被选择性富集,从而揭示具有更广泛且更生理学相关作用的靶点。
我们的数据表明GNAS KO可预防健康供体T细胞的功能障碍。然而,由于治疗应用将涉及对患者来源T细胞(外周血或肿瘤浸润淋巴细胞[TIL])的基因编辑,而这些细胞已经暴露于诱导功能障碍的全身性和瘤内信号,因此我们试图评估GNAS KO是否也能逆转或预防患者TIL的功能障碍。为此,我们用HER2特异性CAR转导从卵巢癌患者分离的TIL,并编辑其靶向AAVS1(对照)或GNAS。随后将这些CAR TIL与HER2+肿瘤细胞共培养,加入或不加入联合抑制性配体混合物。与健康供体T细胞的发现一致,GNAS KO在抑制性条件下赋予患者来源TIL对细胞溶解功能障碍显著的抵抗力(图4m),表明GNAS破坏即使在恶劣的肿瘤样环境中也能保留患者TIL的功能。
比较GNAS KO细胞在单独与联合抑制性配体存在下的效应量差异表明,Gαs作为拮抗肿瘤T细胞功能的各种抑制性信号的中心整合因子发挥作用。我们在IFN-γ和丰度筛选中评估了识别关键受试抑制性配体的GPCR的sgRNA水平富集情况。我们注意到,虽然这些GPCR中有许多具有2-3条高正向LFC水平的sgRNA,但GNAS(IFN-γ筛选)和PTGER4(丰度筛选)显然脱颖而出,排名位居前列。为进一步探究这一点,我们评估了GNAS上游单个GPCR的敲除,试图模拟这种部分功能增强。我们发现,确实,单个GPCR的敲除可以增强肿瘤控制,但GNAS的敲除具有更强大的效应,因为它同时整合了失去多个GPCR的共同获益。这些数据强调了在生理学相关的体内环境中进行增强抗肿瘤T细胞活性的功能筛选的价值。它们还突显了鉴定整合肿瘤微环境内多种抑制性信号的汇聚调控因子的治疗潜力,这种策略比单独靶向单个抑制通路能够实现更稳健的T细胞功能。
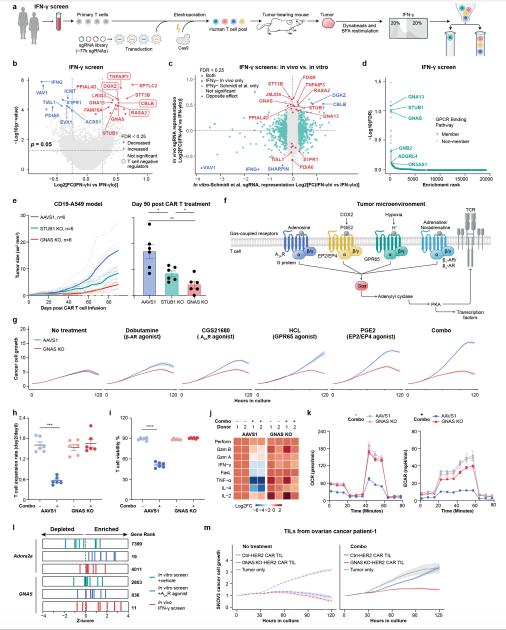
图4. 基于IFN-γ的全基因组体内CRISPR筛选鉴定实体瘤中T细胞功能的关键调控因子
5.治疗性人T细胞中GNAS KO强效增强多种临床前实体瘤模型的疗效
接下来,我们在大量实体瘤模型中检测了治疗性T细胞中GNAS破坏的效应。我们将表达CD19的A375肿瘤细胞皮下注射到NSG小鼠中,42天后注射来自两个不同供体、用靶向AAVS1或GNAS的sgRNA编辑的CD19 CAR T细胞。虽然接受AAVS1 CAR T细胞的6只小鼠中仅有1只能在该剂量下控制肿瘤生长,但接受GNAS KO CAR T细胞的6只小鼠全部经历了完全且持久的肿瘤清除,对应显著的生存获益(图5a)。使用第二个T细胞供体获得了同样显著的结果。为检测GNAS KO对T细胞记忆和存留的影响,我们在首次注射59天后用第二次肿瘤注射对接受GNAS CAR T细胞的小鼠进行再挑战(图5b)。具体而言,这些小鼠在一侧 flank 注射表达CD19的A375肿瘤细胞,在另一侧 flank 注射CD19阴性A375肿瘤细胞,以评估GNAS破坏是否能增强功能性存留和对抗原阳性肿瘤的排斥。GNAS KO CAR T细胞在该再挑战模型中表现出强劲的抗肿瘤记忆,表现为持续排斥抗原阳性肿瘤,而抗原阴性肿瘤则不受阻碍地进展(图5b)。实验结束时对这些肿瘤的流式分析显示,与抗原阴性肿瘤相比,抗原阳性肿瘤中CAR T细胞浸润有更高的趋势。为从初始肿瘤中回收GNAS KO与AAVS1对照CAR T细胞以进行进一步表征,我们用更低剂量的CD19 CAR T细胞重复了该实验,以避免完全肿瘤清除(图5c)。流式细胞术检测显示,GNAS KO CAR T细胞在每克肿瘤组织中的平均数量显著增加(约20倍)(图5d)。此外,基于多种经典耗竭标志物,GNAS KO CAR T细胞的耗竭程度显著降低,其中CD39的平均荧光强度(MFI)降低近10倍(图5e)。因此,尽管体外观察到的内在适应度差异极小,我们观察到GNAS KO CAR T细胞在肿瘤内的频率和功能状态均存在显著差异(图4g-j)。
为评估更广泛的治疗潜力,我们在额外的临床前实体瘤模型中检测了GNAS KO的效应。我们发现GNAS KO CD19 CAR T细胞在控制表达CD19的胰腺癌细胞系AsPC-1的生长方面表现出强劲优势(图5f)。接下来,我们在皮下移植子宫肉瘤细胞系(MES-SA,天然表达B7H3)的NSG小鼠中检测了B7H3特异性CAR T细胞(目前正处于多种实体瘤适应症的临床试验中)。接受AAVS1对照CAR T细胞治疗的小鼠经历了快速肿瘤进展,而GNAS KO B7H3特异性CAR T细胞不仅根除了初始MES-SA肿瘤,还赋予了持久保护,排斥了CAR T细胞输注后第70天给予的肿瘤再挑战(图5g、h)。即使在更低剂量的CAR T细胞下,这种增强的肿瘤控制仍然保持。我们进一步在TCR转基因肿瘤模型中检测了GNAS KO的效应。将NY-ESO-1特异性人1G4 TCR T细胞注射到皮下注射A375肿瘤细胞的小鼠中,该细胞系天然表达并在同源MHC-I上呈递NY-ESO-1肽。在该模型系统中,GNAS破坏赋予了明确的肿瘤控制优势,伴随TCR T细胞在肿瘤中积累增强和耗竭减少(图5i-j)。在完全免疫健全的体内环境中,小鼠GNAS KO OT-I T细胞也观察到了类似的获益(图5k)。
鉴于明确的治疗前景,我们进一步检测了基本安全性指标,特别是GNAS KO CAR T细胞是否仍保持细胞因子和抗原依赖性。如前所述,在刺激依赖性增殖或体外肿瘤细胞杀伤方面,AAVS1与GNAS KO T细胞之间没有显著差异。GNAS KO CD19 CAR T细胞在撤除细胞因子后表现出预期的收缩和活力丧失,与AAVS1对照CAR T细胞相似。此外,我们没有发现GNAS KO CD19 CAR T细胞与靶抗原阴性肿瘤细胞共培养时存在脱靶杀伤的证据。我们监测了AsPC-1和MES-SA模型中的小鼠(通过靶向整合在TRAC位点构建CD19 CAR或B7H3 CAR),未发现接受GNAS KO CAR T细胞的小鼠出现体重减轻或健康不良迹象。这些结果支持GNAS KO CAR T细胞具有良好的临床前安全性特征。
最后,由于我们的两项体内筛选读数可能分别突出了沿独特且潜在互补轴线改变T细胞行为的基因靶点,我们假设将两种基因编辑结合到单一细胞产品中可能产生有利于肿瘤控制的协同特性。我们的sgRNA丰度筛选发现,靶向P2RY8-Gα13-ARHGEF1信号轴可增强肿瘤浸润,但这些细胞在肿瘤内仍易受各种形式的抑制。我们的IFN-γ筛选则突显GNAS是一个强有力的基因靶点,通过阻断肿瘤内的抑制性信号来保留T细胞效应功能。我们推断,可以联合破坏P2RY8和GNAS,同时增强迁移并赋予对抑制的抵抗力,这可能对肿瘤控制产生协同效应。我们将表达CD19的A549 NSCLC细胞系皮下移植到NSG小鼠中,随后静脉输注在AAVS1对照位点、P2RY8 KO、GNAS KO或GNAS/P2RY8双KO位点编辑的CD19 CAR T细胞。虽然GNAS KO的效应相当强劲,但我们发现与P2RY8 KO联合可带来总体肿瘤控制的更大改善,接受双编辑CAR T细胞的小鼠中有更多实现了完全肿瘤清除(AAVS1:0/6完全缓解[CR],P2RY8 KO:0/6 CR,GNAS KO:1/6 CR,GNAS + P2RY8 KO:4/6 CR)(图5l)。这些结果共同表明,我们的体内筛选独特地鉴定了增强T细胞向肿瘤迁移以及增强T细胞对TME免疫抑制抵抗力的遗传修饰,这些修饰可以联合应用以实现更有效的CAR T细胞产品,在治疗实体瘤方面具有重大潜力。
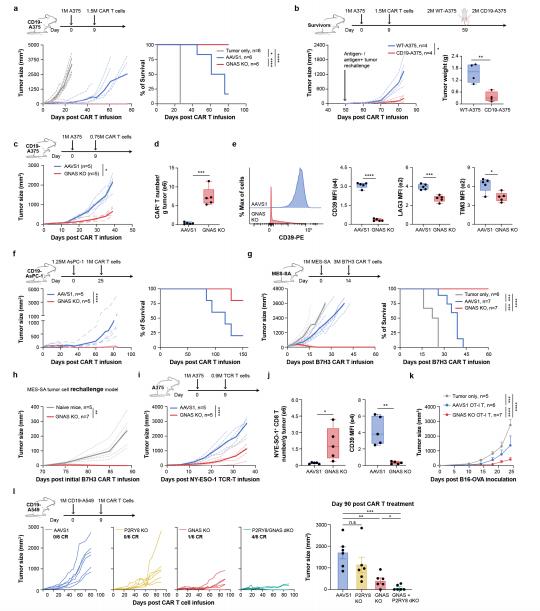
图5. GNAS缺失增强CAR T细胞在多种临床前实体瘤模型中的适应度
讨论
在本研究中,我们开发了一种新型筛选方法,首次实现了在荷实体瘤小鼠的人T细胞中进行全基因组规模CRISPR筛选。这一新策略解决了体外筛选的相对局限性,因为体外筛选无法模拟活体内T细胞所经历的许多瘤内挑战的复杂性。通过将发现工作转移到体内,我们可以加速T细胞治疗实体瘤患者所需的基因工程增强的优先排序。虽然我们的筛选系统在机制上与基于TIL的模型最为相似,但我们证明筛选所提名的靶点在广泛的临床前实体瘤模型中对工程化TCR和CAR T细胞治疗均具有相关性。我们的丰度和效应状态筛选分别突显了GPCR信号通路——P2RY8-Gα13-ARHGEF1和GPCR(s)-Gαs-PKA——作为调控T细胞进入实体瘤及其疗效的关键通路。鉴于这些效应背后的实体瘤生物学,体外筛选系统不太可能发现这些影响T细胞迁移或对联合抑制性信号抵抗力的通路。
我们发现P2RY8受体信号是肿瘤所劫持的潜在免疫排斥调控因子,这突显了直接在荷瘤动物的原代人T细胞中进行筛选的重要性。虽然许多脊椎动物具有P2RY8的直系同源物,但啮齿类动物缺乏该基因的直系同源物,因此完全基于小鼠的体内筛选无法发现该基因。这突显了我们筛选系统的优势:能够在荷瘤小鼠中揭示人基因在人T细胞中的功能作用。肿瘤可能劫持了对淋巴细胞迁移重要的P2RY8信号通路,以阻断T细胞迁移并减少浸润。已有少数GPCR配体直接作用于T细胞以建立免疫排斥的例子。例如,癌症相关成纤维细胞可分泌CXCL12作为滞留信号,将表达CXCR4的T细胞困在远离癌细胞的基质区域。此外,肿瘤内皮细胞可表达Semaphorin 3A,它与T细胞上的NRP1和plexin受体结合,诱导T细胞麻痹并损害向肿瘤核心的迁移。基于抑制剂研究,Gα13偶联的溶血磷脂酸受体LPAR6(也称为P2RY5)也被认为可促进肿瘤免疫排斥,尽管这一发现尚未通过遗传敲除实验证实。在此,我们揭示了另一种推定的免疫排斥机制:肿瘤细胞分泌诸如GGG之类的配体以减少T细胞进入。虽然该通路在人T细胞迁移和肿瘤生长中的作用的全面表征仍需进一步研究,但这一发现证明了人T细胞体内无偏筛选如何能够揭示此前无法触及的新生物学机制。
我们鉴定了多个GPCR及其信号组分,它们在体内肿瘤环境中限制T细胞产生IFN-γ,其中我们聚焦于GNAS(Gαs)。切除GNAS可破坏一个整合多个上游GPCR抑制性信号的中心信号节点。此前,Wu等人使用表达CD8限制性Gαs-DREADD的转基因小鼠模型激活CD8限制性Gαs信号,证明Gαs-PKA信号轴的激活促进CD8⁺T细胞功能障碍和对免疫检查点抑制剂的抵抗。此外,先前研究致力于通过开发一种破坏ezrin-PKA关联的合成肽(称为"调节亚基I锚定破坏因子"[RIAD])来 disable Gαs信号的关键下游介导因子PKA。他们证明RIAD的表达可将PKA从脂筏中置换出来,减弱PKA对Lck上Y505的磷酸化,从而导致TCR信号上调,并且RIAD在CAR T细胞中的表达可增强小鼠模型中的肿瘤杀伤。因此,虽然此前在其他背景下的研究已暗示Gαs信号在T细胞功能障碍中的作用,但该信号节点此前尚未在人T细胞中作为靶点用于增强癌症免疫治疗。我们先进的体内筛选平台提名GNAS为一个强有力的基因编辑靶点,以克服实体瘤环境中人T细胞治疗的失败。
综上所述,除了揭示新生物学机制(包括P2RY8在限制人T细胞向肿瘤迁移中的作用)外,我们的筛选系统还能够准确且快速地优先排序基因靶点,以便立即在实体瘤细胞治疗产品中进行测试。我们发现,单个GNAS KO编辑即可在多种临床前模型中显著改善实体瘤控制。GNAS缺失对体外T细胞功能仅产生微弱或无效应的事实,进一步证实我们的筛选能够鉴定选择性增强实体瘤环境中T细胞功能的基因靶点。事实上,我们的联合抑制性配体实验揭示,GNAS敲除的完全获益仅在存在多种抑制性信号时才显现。令人振奋的是,我们的互补筛选使我们能够鉴定一种编程治疗性细胞的联合策略,将GNAS KO与P2RY8 KO结合,以增强T细胞产品中的迁移能力和对抑制的抵抗力。该平台提供了一个适应性强的筛选框架,用于鉴定可多重化以增强T细胞效力的协同基因扰动。鉴于肿瘤微环境的复杂性,多重基因编辑策略可能是赋予T细胞克服这些多方面挑战能力的必要手段。我们使用该模型进行的初步筛选突显了其在发现多种治疗相关策略以优化实体瘤T细胞治疗方面的独特效用。
本文描述的系统能够在荷瘤动物体内的人T细胞中进行全基因组规模发现,捕捉传统体外模型中不存在的实体瘤微环境的关键复杂性。值得注意的是,与体外系统相比,该平台应能更好地重现T细胞浸润的生物物理和生化障碍、营养和氧气的加剧竞争、抑制性代谢物的积累以及多种抑制性信号的整合。T细胞同时暴露于这些多样化压力可能构成了体内筛选的一个主要优势,使得能够鉴定赋予情境特异性适应度的遗传扰动。然而,该模型并非免疫健全,缺乏肿瘤微环境的几种免疫抑制组分,包括调节性T细胞、髓源性抑制细胞、肿瘤相关巨噬细胞以及完整免疫系统产生的细胞因子环境。该系统的未来迭代可以整合人源化小鼠模型的最新进展,如NSG-SGM3及相关品系,这些模型通过表达人细胞因子支持多系人造血,从而实现造血干细胞或PBMC的移植。此外,该平台可通过利用人/鼠CD3ε嵌合策略适配于完全免疫健全的小鼠系统。内源性小鼠T细胞不结合OKT3,因此不会排斥工程化表达OKT3 scFv的肿瘤,从而促进稳定的肿瘤移植。然后可以收获先前报道的表达人/鼠CD3ε嵌合体的小鼠模型中的小鼠T细胞,用于混合体内筛选,因为这些T细胞表达OKT3 scFv识别的人CD3ε表位,从而在转移后能够结合肿瘤。这种方法将在完全免疫健全的荷瘤宿主中实现小鼠T细胞的大规模体内筛选。我们设想多种此类策略以进一步提高筛选平台的生理学相关性,并更准确地模拟免疫健全肿瘤微环境的复杂性。
我们筛选方法的发现潜力远远超出本研究展示的筛选。该系统应高度灵活,可适配多种筛选形式,包括混合sgRNA文库、转基因或其他可导入T细胞的构建体。例如,它可用于通过CRISPR激活或ORF文库表达来鉴定增强体内T细胞功能的获得性功能基因或基因变体。该平台的可扩展性对于使用碱基编辑文库同时对多个基因进行诱变筛选具有重要价值,从而能够探索感兴趣基因内的关键结构域和残基,以在体内调节基因功能。该平台还能够筛选大型文库以进行多重化发现,使用Cas12a或Cas13d等工具鉴定协同基因组合。此外,对筛选合成基因(如开关受体或具有shuffle结构域组合的基因)的兴趣日益浓厚,该平台可用于快速评估它们对体内T细胞表现的影响。此外,该模型可适配于任何肿瘤细胞系,从而允许针对多种肿瘤类型进行体内测试。虽然本研究聚焦于总丰度和IFN-γ产生作为筛选读数,但终点具有高度可定制性:T细胞可基于感兴趣的功能性表面标志物进行分选,或通过Perturb-seq与单细胞转录状态关联。最后,在本工作中我们使用了健康人供体T细胞;然而,在该系统中筛选来自癌症患者的TIL也是可行的,以鉴定能够重振已表观遗传重编程为耗竭状态的TIL的遗传增强策略。总之,该平台代表了一种有前景且多功能的策略,用于加速发现下一代基因工程方法,以提高T细胞对抗实体瘤的效力。
这项研究让人振奋,也让我们更加坚定了体内基因编辑T细胞这一技术路线的价值。与传统的体外改造再回输不同,体内CAR-T可以直接在患者体内实现对T细胞的精准重编程,省去复杂、昂贵的体外制备流程,真正实现“即时、通用、可及”。如北京百替生物/英维咖生物等公司在这一方向上,已经取得了显著进展:从头开发成了体内CAR-T 专用mRNA药物递送载体——tpLNP。相比传统LNP,tpLNP具有更强的T细胞靶向性和更高的mRNA转染效率,可在体内高效编辑T细胞。在多个小鼠实体瘤模型中,tpLNP递送的体内CAR-T系统已展现出可控的编辑效率和显著的抑瘤效果,且未观察到明显毒性。我们需要深知,体内CAR-T技术路线仍处于早期探索阶段,距离真正临床应用还有很长的路要走。我们需要相信,更精准的递送 + 更聪明的基因设计,才是实体瘤免疫治疗的未来。